

安全対策とは
安全対策とは、副作用の疑いがある情報を収集して分析・評価し、必要な措置や周知につなげる一連の流れです。因果関係が確定していない段階の情報も、被害防止の材料として扱います。
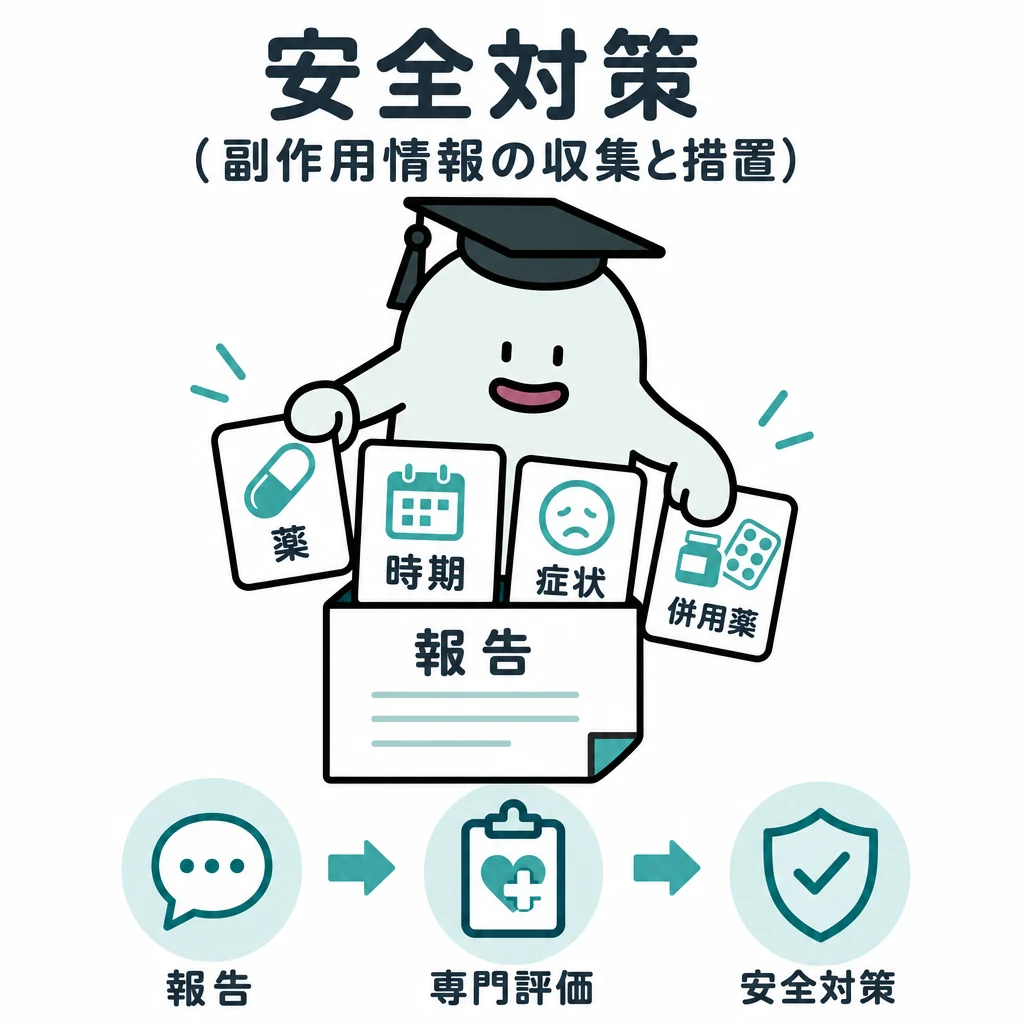
副作用の疑いがある情報を集めることは、ほかの使用者の被害防止につながります。確定するまで何も記録しないのでは情報が失われます。
| 主体・段階 | 役割 |
|---|---|
| 登録販売者等の医薬関係者 | 危害の防止に必要と認めたら厚生労働大臣へ報告(実務上はPMDAへ提出)。期限の定めはない |
| 製造販売業者等 | 副作用等を15日以内・30日以内などの期限に従い報告し、収集・評価 |
| PMDA・厚生労働省 | 調査検討、薬事審議会の意見を聴いた改訂指示等の行政措置 |
| 患者本人等 | 患者副作用報告も可能。救済給付の請求とは別 |
誰が誰に報告するか
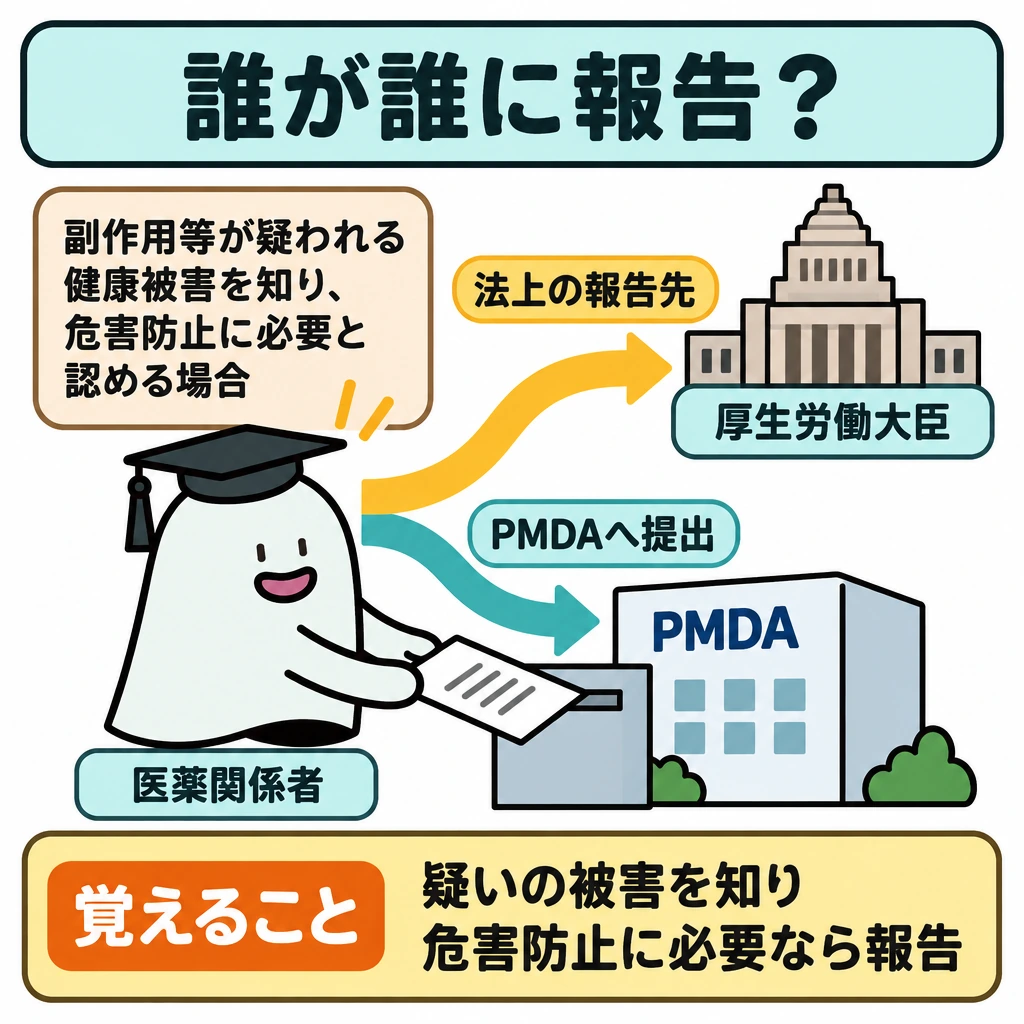
法第68条の10第2項により、薬局開設者、病院・診療所の開設者、医師、歯科医師、薬剤師、登録販売者その他の医薬関係者は、副作用等によると疑われる健康被害の発生を知り、保健衛生上の危害の発生・拡大防止に必要と認めるときは、厚生労働大臣へ報告しなければなりません。実務上は報告書をPMDAに提出します。
製造販売業者等も法第68条の10第1項により、副作用等によると疑われる健康被害や感染症の発生等を知ったときは、定められた期限までに厚生労働大臣へ報告する義務があります(実務上はPMDAへ提出)。医薬関係者は、製造販売業者等が行う情報収集への協力に努めます。
患者本人や家族もPMDAの患者副作用報告を利用できますが、救済給付の請求とは別の手続です。
| 製造販売業者等の報告の種類 | 報告期限 |
|---|---|
| 使用上の注意から予測できない副作用(死亡・重篤) | 15日以内 |
| 使用上の注意から予測できない副作用(非重篤) | 定期報告 |
| 使用上の注意から予測できる副作用(死亡) | 15日以内 |
| 予測できる重篤な副作用(死亡を除く)のうち、新有効成分含有医薬品の承認後2年以内のもの、市販直後調査などで得られたもの | 15日以内 |
| 予測できる重篤な副作用(死亡を除く)で上記以外 | 30日以内 |
| 感染症(予測できないもの、予測できる重篤なもの) | 15日以内 |
| 外国での製造・販売中止、回収、廃棄等の措置 | 15日以内 |
| 研究報告(重大な疾病等のおそれ、発生傾向の著しい変化、効能・効果を有しないこと) | 30日以内 |
報告の判断と方法
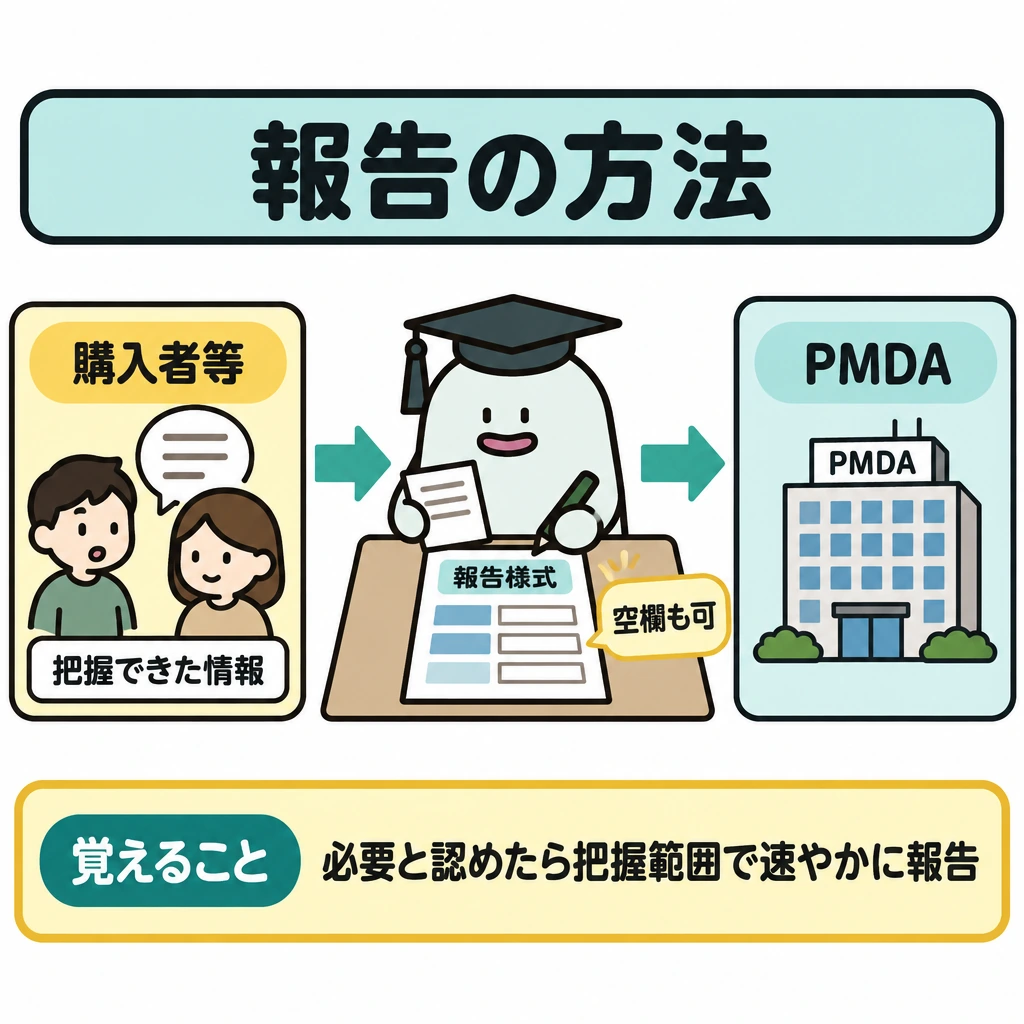
報告対象は、医薬品等によると疑われる身体の変調・不調、日常生活に支障を来す程度の健康被害(死亡を含む)です。因果関係が必ずしも明確でなくても対象になり得ます。安全対策上必要と認めるときは、過量使用や誤用によると思われる健康被害も報告します。
副作用は使用上の注意に記載されたものだけとは限らず、かぜ薬による間質性肺炎のように適応症状と見分けにくい場合もあります。医薬部外品・化粧品による健康被害は自発的な情報協力が求められ、無承認無許可医薬品や健康食品によると疑われる健康被害は最寄りの保健所に連絡します。
報告様式はPMDAのホームページから入手でき、記入欄すべてを埋める必要はありません。購入者等(健康被害を生じた本人に限らない)から把握できる範囲で報告します。複数の専門家が販売に携わっていても、健康被害の情報に直接接した専門家1名が報告すれば十分です。
医薬関係者の報告期限は特に定められていませんが、報告の必要性を認めたら適宜速やかに、郵送・ファクシミリ・電子メールでPMDAへ送付します。令和3年4月からはウェブサイトへの直接入力による報告もできます。報告者には安全性情報受領確認書が交付されます。
収集後の評価・措置
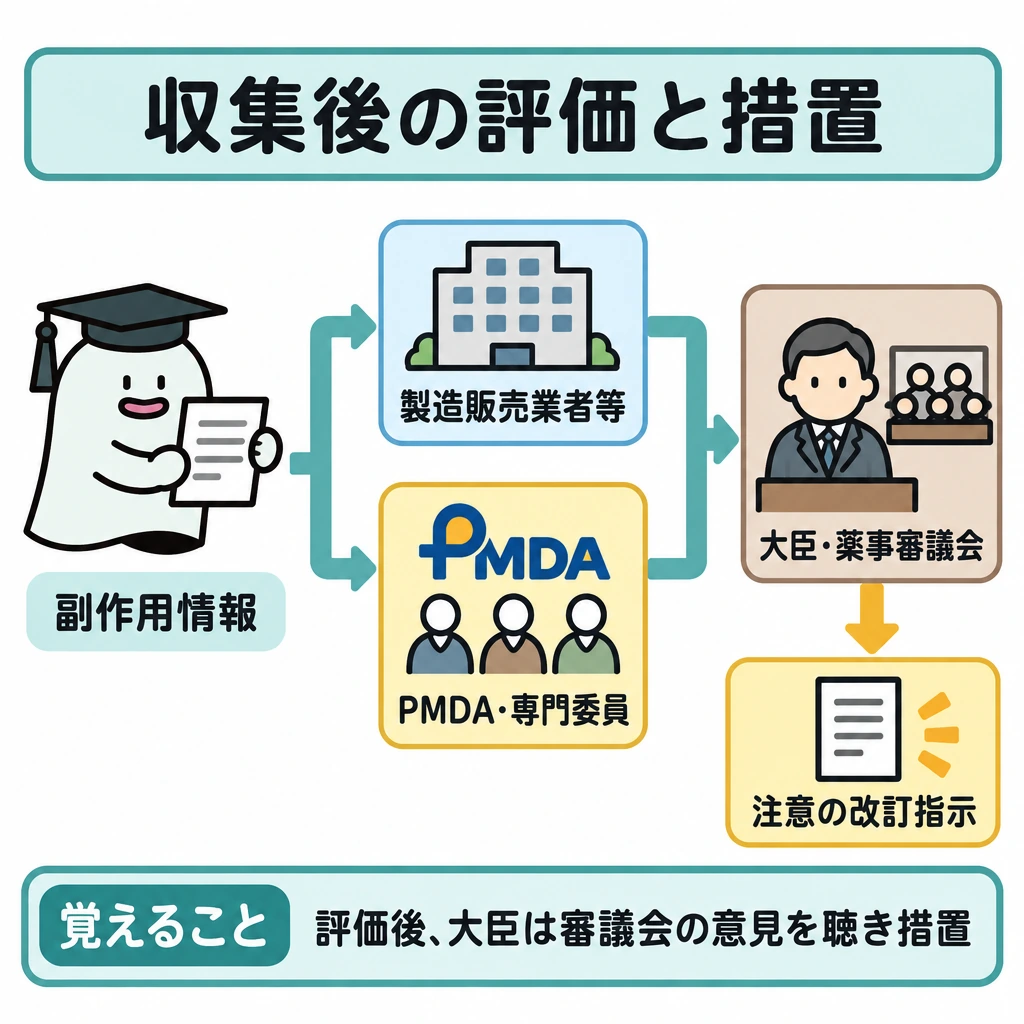
集まった副作用情報は製造販売業者等が評価・検討するほか、PMDAが専門委員の意見を聴きながら調査検討します。その結果に基づき、厚生労働大臣は薬事審議会の意見を聴いて、使用上の注意の改訂指示、効能・効果や用法・用量の一部変更、調査・実験の実施の指示、製造・販売の中止、製品の回収等の措置を講じます。
販売者は原因を独断せず、重い症状なら受診を優先して情報をつなぎます。
制度の成り立ちと承認後の調査
1961年のサリドマイド薬害事件を契機に、1968年、WHO加盟国を中心にWHO国際医薬品モニタリング制度が確立しました。日本では1967年3月に約3000の医療機関をモニター施設とする医薬品副作用モニター制度が始まり、1978年8月からは約3000のモニター薬局による一般用医薬品の副作用報告も行われました。
1997年7月に医薬品等安全性情報報告制度へ拡充され、2002年7月の薬事法改正で医師や薬剤師等の医薬関係者による報告が義務化されました。2006年6月の薬事法改正で登録販売者制度が導入され、登録販売者も報告を行う医薬関係者に位置づけられています。企業からの報告制度は1979年の薬事法改正で制度化されました。
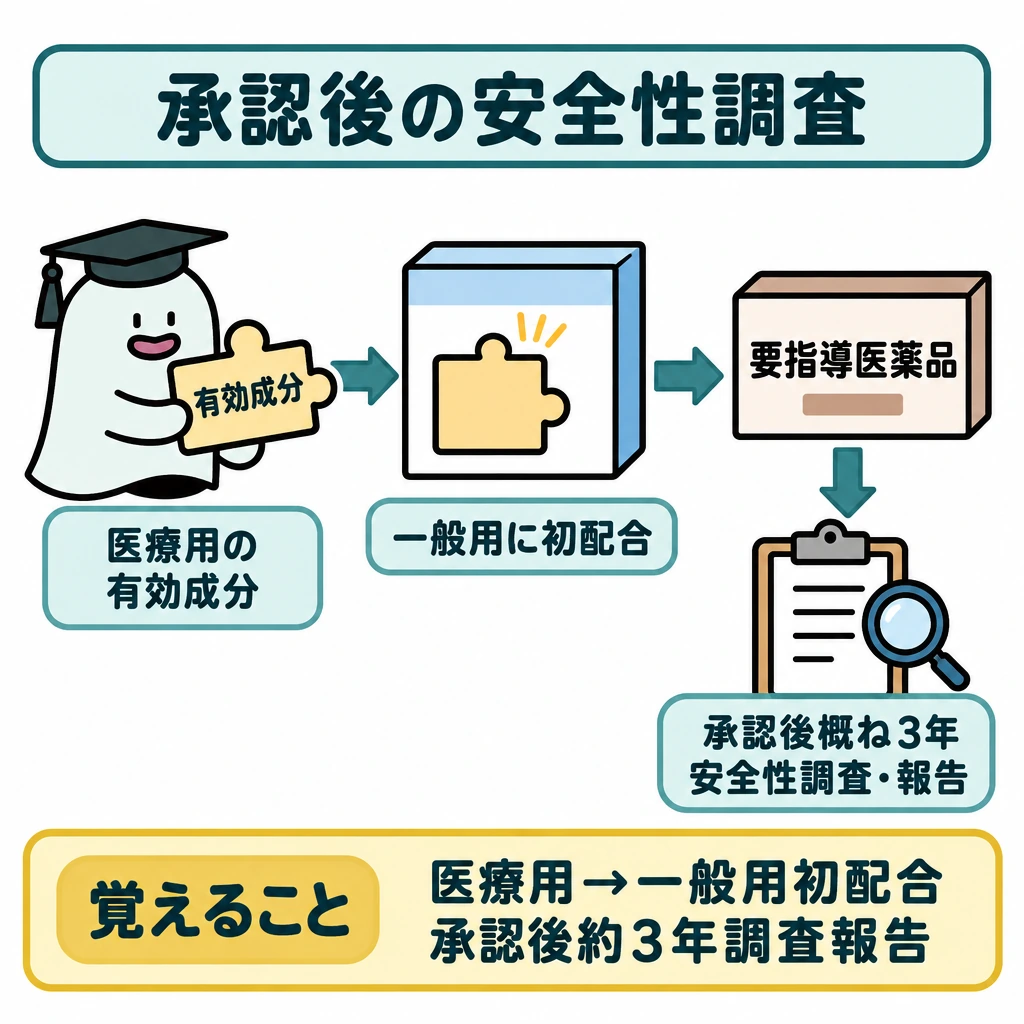
一般用医薬品でも、既存の医薬品と明らかに異なる有効成分を配合したものには再審査制度が適用され、10年を超えない範囲で厚生労働大臣が承認時に定める期間(概ね8年)、使用成績等を集積して提出します。
医療用医薬品で使われていた有効成分を一般用医薬品で初めて配合したものは要指導医薬品に指定され、承認条件として承認後の一定期間(概ね3年)、安全性に関する調査と結果の報告が求められます。
試験に出る
- 登録販売者も医薬関係者として厚生労働大臣への報告義務を負い(実務上はPMDAへ提出)、報告期限は特に定められていないこと。
- 製造販売業者等の報告期限(使用上の注意から予測できない重篤な副作用・死亡は15日以内、予測できる重篤例のうち市販直後調査等以外は30日以内、研究報告は30日以内)。
- 因果関係が明確でない場合や過量使用・誤用による健康被害も対象になり得ること。記入欄すべての記入は不要で、直接接した専門家1名の報告で足りること。
重要な言葉
- 副作用報告
- 副作用の疑いがある情報を報告する制度。
- 因果関係
- 薬と症状の間の原因と結果のつながり。
- 安全対策
- 情報収集から措置・周知までの一連の取組。
- 再審査制度
- 新しい有効成分の医薬品について、承認後の使用成績等を一定期間集積して国へ提出させる制度。
確認問題
確かめよう報告書に不明な項目があると提出できない?
いいえ。記入欄すべてに記入する必要はなく、把握できた範囲で報告します。
因果関係が確定していないと、疑い情報は報告できない。
安全対策は、情報収集・分析評価・措置・周知の流れである。
医薬関係者の副作用等報告は、因果関係が確定していなくても対象になり得る。
登録販売者が副作用等の報告を行う場合は、知った日から15日以内に報告しなければならない。
同じ店舗の複数の専門家が同じ健康被害の情報に接した場合、全員がそれぞれ報告書を提出しなければならない。
副作用の相談を受けたときに確認する事項は?
販売者の対応として正しいものは?
製造販売業者等が、使用上の注意から予測できない重篤な副作用症例の発生を知ったときの報告期限は?
の疑いがある情報を集めることは、ほかの使用者の被害防止につながります。確定するまで何も記録しないのでは情報が失われます。
出典・参考資料
試験の公式案内と、この記事の参考にした学習資料です。
- 東京都:登録販売者試験 ↗
- 東京都:2025年度問題・正答 ↗
- 厚生労働省:登録販売者試験問題作成の手引き(令和8年4月) ↗
- 厚生労働省:試験問題の作成に関する手引き(令和8年4月一部改訂)本文 ↗(第5章 医薬品の適正使用と安全対策、第5章別表)
- PMDA:医薬品副作用被害救済制度の給付対象 ↗
編集:Pinternet Works · 更新日:
教材の編集方針・訂正について